- Audit trail? Ścieżka audytu? Dziennik nadzoru?
- Q&A
- Większość urządzeń wykorzystywanych w kontroli jakości (QC) to gotowe, fabrycznie skonfigurowane systemy dostępne na rynku. Ich ścieżka audytu może nie podlegać konfiguracji lub być skonfigurowana fabrycznie. Jak należy postąpić w takiej sytuacji?
- Czy z punktu widzenia przepisów lub inspektorów istnieją wymagania określające minimalny zakres informacji, które muszą być uwzględnione w ścieżce audytu?
- Czy ścieżka audytu musi mieć opcję wydruku?
- Jakie zdarzenia muszą być rejestrowane w ścieżce audytu? Czy należy rejestrować wyłącznie wpisy operatorów istotne z punktu widzenia GMP, czy również awarie techniczne kluczowych podzespołów?
- Kto określa, które zdarzenia i dane powinny być rejestrowane w ścieżce audytu - klient, dostawca czy obie strony?
- Potwierdzenie przeglądu ścieżki audytu jest wyświetlane na ekranie. W jaki sposób Osoba Wykwalifikowana (QP) weryfikuje ten przegląd podczas zwalniania serii i czy jest on warunkiem zwolnienia serii?
- Czy brak komentarza (uzasadnienia zmiany) w ścieżce audytu stanowi już podstawę do sformułowania uwagi podczas inspekcji?
- Jakie są oczekiwania wobec istniejącego systemu, który nie posiada ścieżki audytu lub którego ścieżka audytu nie spełnia wymagań? Czy taki system należy wymienić? A co w sytuacji, gdy nie ma dostępnego systemu zastępczego spełniającego te wymagania?
- Czy należy doposażyć krytyczne urządzenia produkcyjne w funkcję ścieżki audytu, jeżeli na przykład mają już ponad 20 lat i obecnie nie posiadają takiej funkcjonalności?
- Nadchodzą zmiany
- Podsumowanie
- Źródła
September 3, 2026 • Jan Klaszczyk • 7 min reading time
Audit trail (ścieżka audytu) w pytaniach i odpowiedziach
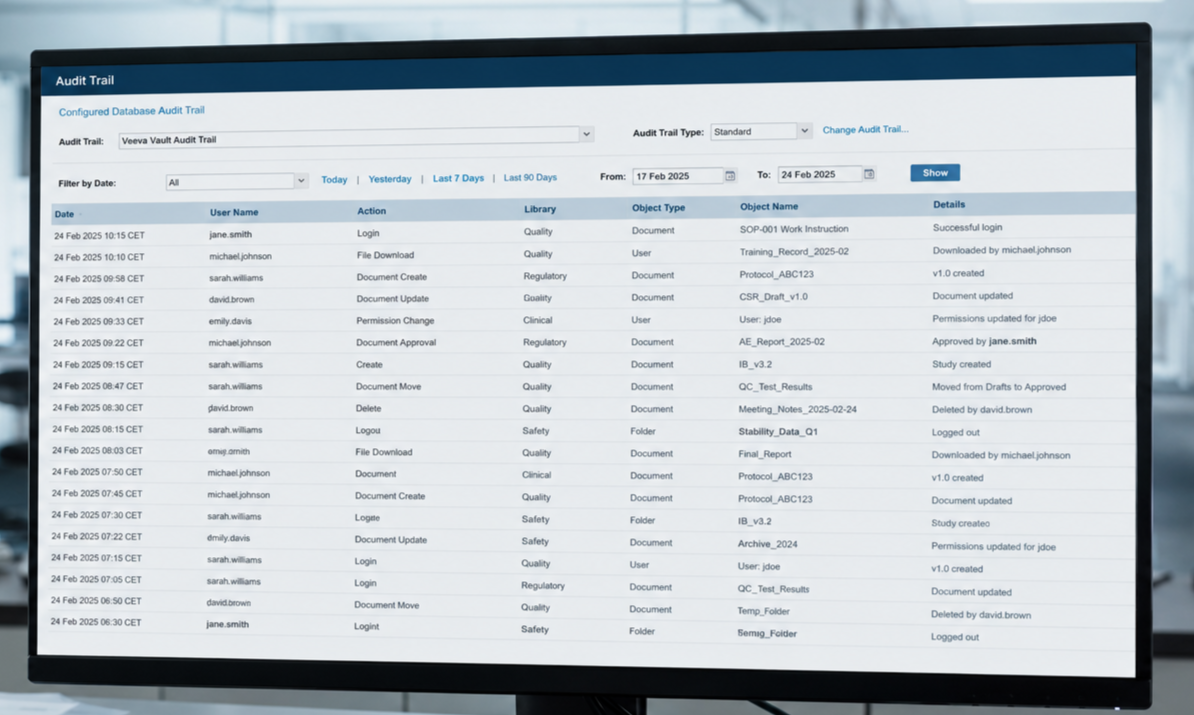
Audit trail? Ścieżka audytu? Dziennik nadzoru?
Ścieżka audytu (audit trail) to dokument który umożliwia rejestrowanie kolejnych modyfikacji danych mających miejsce podczas funkcjonowania systemu skomputeryzowanego. Aktualnie jedyna wzmianka w EU GMP Annex 11 mówi o:
Consideration should be given, based on a risk assessment, to building into the system the creation of a record of all GMP-relevant changes and deletions (a system generated “audit trail”). For change or deletion of GMP-relevant data the reason should be documented. Audit trails need to be available and convertible to a generally intelligible form and regularly reviewed.
polski ustawodawca w Rozporządzeniu MN z dnia 9 listopada 2015 r. w sprawie wymagań Dobrej Praktyki Wytwarzania, wprowadza natomiast pojęcie “dziennika nadzoru” i tłumaczy powyższe jak następuje:
Na podstawie oceny ryzyka rozważa się wbudowanie do systemu komputerowego elementu tworzącego rejestr wszystkich zmian i skreśleń istotnych w aspekcie wymagań Dobrej Praktyki Wytwarzania (system generujący “dziennik nadzoru”). W celu zmiany lub usunięcia danych istotnych dla wymagań Dobrej Praktyki Wytwarzania, powinien zostać udokumentowany powód takiego postępowania. Dzienniki nadzoru są dostępne i możliwe do wygenerowania w postaci zrozumiałych formularzy i regularnie kontrolowane.
Pamiętajmy, że wiele firm (również w Polsce) chce opierać się na wymaganiach amerykańskiego regulatora - FDA 21 CFR Part 11:
Use of secure, computer-generated, time-stamped audit trails to independently record the date and time of operator entries and actions that create, modify, or delete electronic records. Record changes shall not obscure previously recorded information. Such audit trail documentation shall be retained for a period at least as long as that required for the subject electronic records and shall be available for agency review and copying.
i dalej:
Revision and change control procedures to maintain an audit trail that documents time-sequenced development and modification of systems documentation.
Tyle mówią regulacje, ale jak w praktyce je interpretować?
Q&A
Odpowiedzi powstały na podstawie aktualnie obowiązujących europejskich wymagań GMP Annex 11 i stanowią odzwierciedlenie najczęstszych wątpliwości dotyczących ścieżki audytu.
Większość urządzeń wykorzystywanych w kontroli jakości (QC) to gotowe, fabrycznie skonfigurowane systemy dostępne na rynku. Ich ścieżka audytu może nie podlegać konfiguracji lub być skonfigurowana fabrycznie. Jak należy postąpić w takiej sytuacji?
Jeżeli ścieżki audytu nie można skonfigurować, w pierwszej kolejności należy przeprowadzić ocenę ryzyka, aby ustalić, czy w przypadku danego urządzenia obejmuje ona wszystkie istotne wymagania.
Jeśli wymagania te nie są spełnione, należy wybrać innego dostawcę, którego rozwiązanie w zakresie ścieżki audytu spełnia wymagane kryteria.
Jeżeli nie jest to możliwe, ostatnim rozwiązaniem pozostaje ręczne (papierowe) rejestrowanie działań nieobjętych ścieżką audytu w dzienniku oraz uregulowanie tego procesu w odpowiedniej standardowej procedurze operacyjnej (SOP).
Czy z punktu widzenia przepisów lub inspektorów istnieją wymagania określające minimalny zakres informacji, które muszą być uwzględnione w ścieżce audytu?
Minimalne wymagania dotyczące zakresu informacji rejestrowanych w ścieżce audytu określono w załączniku 11 do wytycznych EU GMP (Annex 11) oraz w rozdziale 4 wytycznych EU GMP.
Co do zasady, ścieżka audytu powinna zawierać następujące informacje:
- Kto, co, kiedy i w jaki sposób zmienił?
- Pierwotna i zmodyfikowana wartość – umożliwiające porównanie danych przed zmianą i po jej wprowadzeniu.
- Przyczyna zmiany lub usunięcia danych.
Czy ścieżka audytu musi mieć opcję wydruku?
Zasadniczo wszystkie informacje zawarte w ścieżce audytu muszą umożliwiać wydruk. Wynika to z załącznika 11 do wytycznych EU GMP, sekcja 8 „Wydruki” („Printouts”):
8.1 It should be possible to obtain clear printed copies of electronically stored data.
8.2 For records supporting batch release it should be possible to generate printouts indicating if any of the data has been changed since the original entry.
Jakie zdarzenia muszą być rejestrowane w ścieżce audytu? Czy należy rejestrować wyłącznie wpisy operatorów istotne z punktu widzenia GMP, czy również awarie techniczne kluczowych podzespołów?
Ścieżka audytu powinna rejestrować wszystkie zmiany danych krytycznych z punktu widzenia jakości oraz działania podejmowane przez operatorów.
W związku z tym należy w niej uwzględniać również alarmy krytyczne i ostrzeżenia, które zostały potwierdzone przez użytkownika oraz, w stosownych przypadkach, obsłużone poprzez zmianę parametru w systemie.
Komunikaty informacyjne, które są obsługiwane i eliminowane automatycznie przez system lub urządzenie, bez ingerencji użytkownika, powinny być rejestrowane w wykazie alarmów lub odchyleń, a w stosownych przypadkach również w raporcie serii lub raporcie z postępowania wyjaśniającego.
Kto określa, które zdarzenia i dane powinny być rejestrowane w ścieżce audytu - klient, dostawca czy obie strony?
Odpowiedzialność spoczywa na obu stronach.
Na podstawie swojej wiedzy o systemie dostawca może wskazać znane mu punkty krytyczne. W przypadku systemów analitycznych jest to zazwyczaj wystarczające.
W odniesieniu do aspektów istotnych dla procesu, na przykład w przypadku programowalnych sterowników logicznych (PLC), klient powinien zweryfikować, czy dostawca uwzględnił wszystkie istotne elementy danego procesu wytwarzania. W razie potrzeby klient powinien również zlecić odpowiednią zmianę konfiguracji parametrów systemu.
Potwierdzenie przeglądu ścieżki audytu jest wyświetlane na ekranie. W jaki sposób Osoba Wykwalifikowana (QP) weryfikuje ten przegląd podczas zwalniania serii i czy jest on warunkiem zwolnienia serii?
W pierwszej kolejności przegląd ścieżki audytu musi zostać określony w standardowej procedurze operacyjnej (SOP). Osoba przeprowadzająca przegląd powinna być w pewnym stopniu niezależna od realizowanego procesu operacyjnego. Przegląd musi być udokumentowany i może stanowić element przeglądu dokumentacji serii.
Wszelkie niezgodności ujawnione podczas przeglądu ścieżki audytu muszą zostać zbadane, a następnie wyjaśnione i rozwiązane. Należy również określić zasady eskalacji i powiadamiania, wskazujące, kto i w jakich okolicznościach powinien zostać poinformowany.
W przypadku zwalniania produktu leczniczego przez Osobę Wykwalifikowaną (QP) decydujące znaczenie ma ocena odchyleń dokonana przez QP. Na tej podstawie QP może podjąć decyzję o zwolnieniu produktu leczniczego.
Czy brak komentarza (uzasadnienia zmiany) w ścieżce audytu stanowi już podstawę do sformułowania uwagi podczas inspekcji?
Zgodnie z załącznikiem 11 do wytycznych EU GMP zmiany i usunięcia danych muszą być uzasadnione.
Jeżeli system umożliwia rejestrowanie uzasadnienia, a użytkownik go nie wprowadził, stanowi to niezgodność z wymaganiami.
Jeżeli system nie posiada funkcjonalności umożliwiającej dokumentowanie uzasadnienia, należy wdrożyć odpowiednie rozwiązanie zastępcze. W przypadku systemów pozbawionych tej funkcji można określić w standardowej procedurze operacyjnej (SOP) sposób dokumentowania zmian i usunięć danych w dzienniku.
Jakie są oczekiwania wobec istniejącego systemu, który nie posiada ścieżki audytu lub którego ścieżka audytu nie spełnia wymagań? Czy taki system należy wymienić? A co w sytuacji, gdy nie ma dostępnego systemu zastępczego spełniającego te wymagania?
Jeżeli istniejący system został opracowany i skonfigurowany do realizacji ściśle określonego zastosowania, należy przeprowadzić analizę ryzyka w celu zidentyfikowania potencjalnych zagrożeń dla integralności danych. Na podstawie wyników tej analizy należy określić kontrole i weryfikacje, które będą przeprowadzane dla każdej serii w ramach alternatywnego podejścia, zamiast standardowego przeglądu ścieżki audytu (ATR – Audit Trail Review).
Czy należy doposażyć krytyczne urządzenia produkcyjne w funkcję ścieżki audytu, jeżeli na przykład mają już ponad 20 lat i obecnie nie posiadają takiej funkcjonalności?
Na to pytanie nie można udzielić jednoznacznej odpowiedzi, która miałaby zastosowanie w każdym przypadku.
Jeżeli nadzór nad procesem jest sprawowany na podstawie dokumentacji papierowej, a następnie przeprowadzany jest przegląd dokumentacji serii, organy regulacyjne nie będą wymagać podczas inspekcji kosztownej wymiany urządzenia. Ocena ta zależy również od ogólnego poziomu zgodności przedsiębiorstwa z wymaganiami regulacyjnymi oraz od całościowego wrażenia, jakie przedsiębiorstwo wywrze podczas inspekcji.
Powyższe stanowisko z pewnością nie ma zastosowania do systemów wykorzystywanych w kontroli jakości (QC), ponieważ w tym obszarze stosunkowo łatwo może dojść do fałszowania danych. W takim przypadku systemy informatyczne wykorzystywane w kontroli jakości powinny zostać zmodernizowane lub zastąpione aktualnymi rozwiązaniami w perspektywie krótko- lub średnioterminowej.
Nadchodzą zmiany
W aktualnym projekcie wytycznych EU GMP Annex 11, wymagania dotyczące ścieżki audytu opisano znacznie bardziej szczegółowo niż w dotychczasowej wersji.
Nadchodząca aktualizacja, prawdopodobnie określi takie kwestie jak:
- Rodzaje systemów, które powinny posiadać funkcjonalność audit trail.
- Dane, które muszą zostać przechwytywane przez ścieżkę audytu.
- Blokowanie ścieżki audytu do edycji lub dezaktywacja.
- Szczegóły dotyczące przeglądów ścieżki audytów.
- Tworzenie elektronicznych kopii ścieżki audytu
- Udostępnienie ścieżki audytu i jej przeglądów Osobie Wykwalifikowanej.
Podsumowanie
Audit trail to niewielka ale bardzo istotna funkcjonalność systemu, którą należy wdrożyć lub dopilnować na etapie tworzenia i weryfikacji wymagań użytkownika, aby w późniejszym czasie nie narazić się na uwagi podczas inspekcji. W D4L jesteśmy w stanie wesprzeć indywidualne wyzwania związane ze ścieżką audytu. Wszelkie dedykowane rozwiązania jakie tworzymy, posiadają zgodną z wymogami, audytowalną ścieżkę zdarzeń.
Źródła
- GMP Journal No 48 Sep/Oct 2026.
- ROZPORZĄDZENIE MINISTRA ZDROWIA z dnia 9 listopada 2015 r.w sprawie wymagań Dobrej Praktyki Wytwarzania (Dz.U.2022.1273)
- Eu GMP Part 4 Annex 11
- 21 CFR Part 11